RAPADILINO Sendromu Nedir? Tedavi Edilebilir mi?


- Hastalık Kataloğu
- Tıp
- Moleküler Biyoloji ve Genetik
Tıbbi İçerik Uyarısı
- Türkçe Adı RAPADILINO Sendromu
- İngilizce Adı RAPADILINO Syndrome
- OMIM 226280
- Diğer İsimleri Radyal ve Patellar Aplazi, Radyal ve Patellar Hipoplazi
Bu Makalede Neler Öğreneceksin?
Bu bölümü yapay zekâ hazırlar.- RAPADILINO sendromu, RECQL4 genindeki mutasyonlardan kaynaklanan ve kemik gelişimi ile beslenme sorunlarına yol açan nadir bir otozomal çekinik genetik hastalıktır.
- RECQL4 geni, DNA replikasyonu ve onarımında görev alan helikaz enzimini kodar; mutasyonları DNA hasarına ve hücre ölümüne neden olarak sendromun belirtilerini oluşturur.
- Sendromun teşhisi genetik testlerle konur, tedavi ortopedik ve beslenme desteği ile yapılır, ayrıca osteosarkom ve lenfoma gibi kanser riskleri taşır.
Genel Bilgiler: Patoloji ve Mekanizma
RAPADILINO sendromu, RECQL4 genindeki mutasyonlardan kaynaklanan, nadir görülen ve vücudun birçok bölümünü etkileyen otozomal çekinik geçişli bir durumdur. Otozomal çekinik hastalığı olan bir bireyin ebeveynlerinin her biri mutasyona uğramış genin bir kopyasını taşır, ancak tipik olarak durumun belirti ve semptomlarını göstermezler.
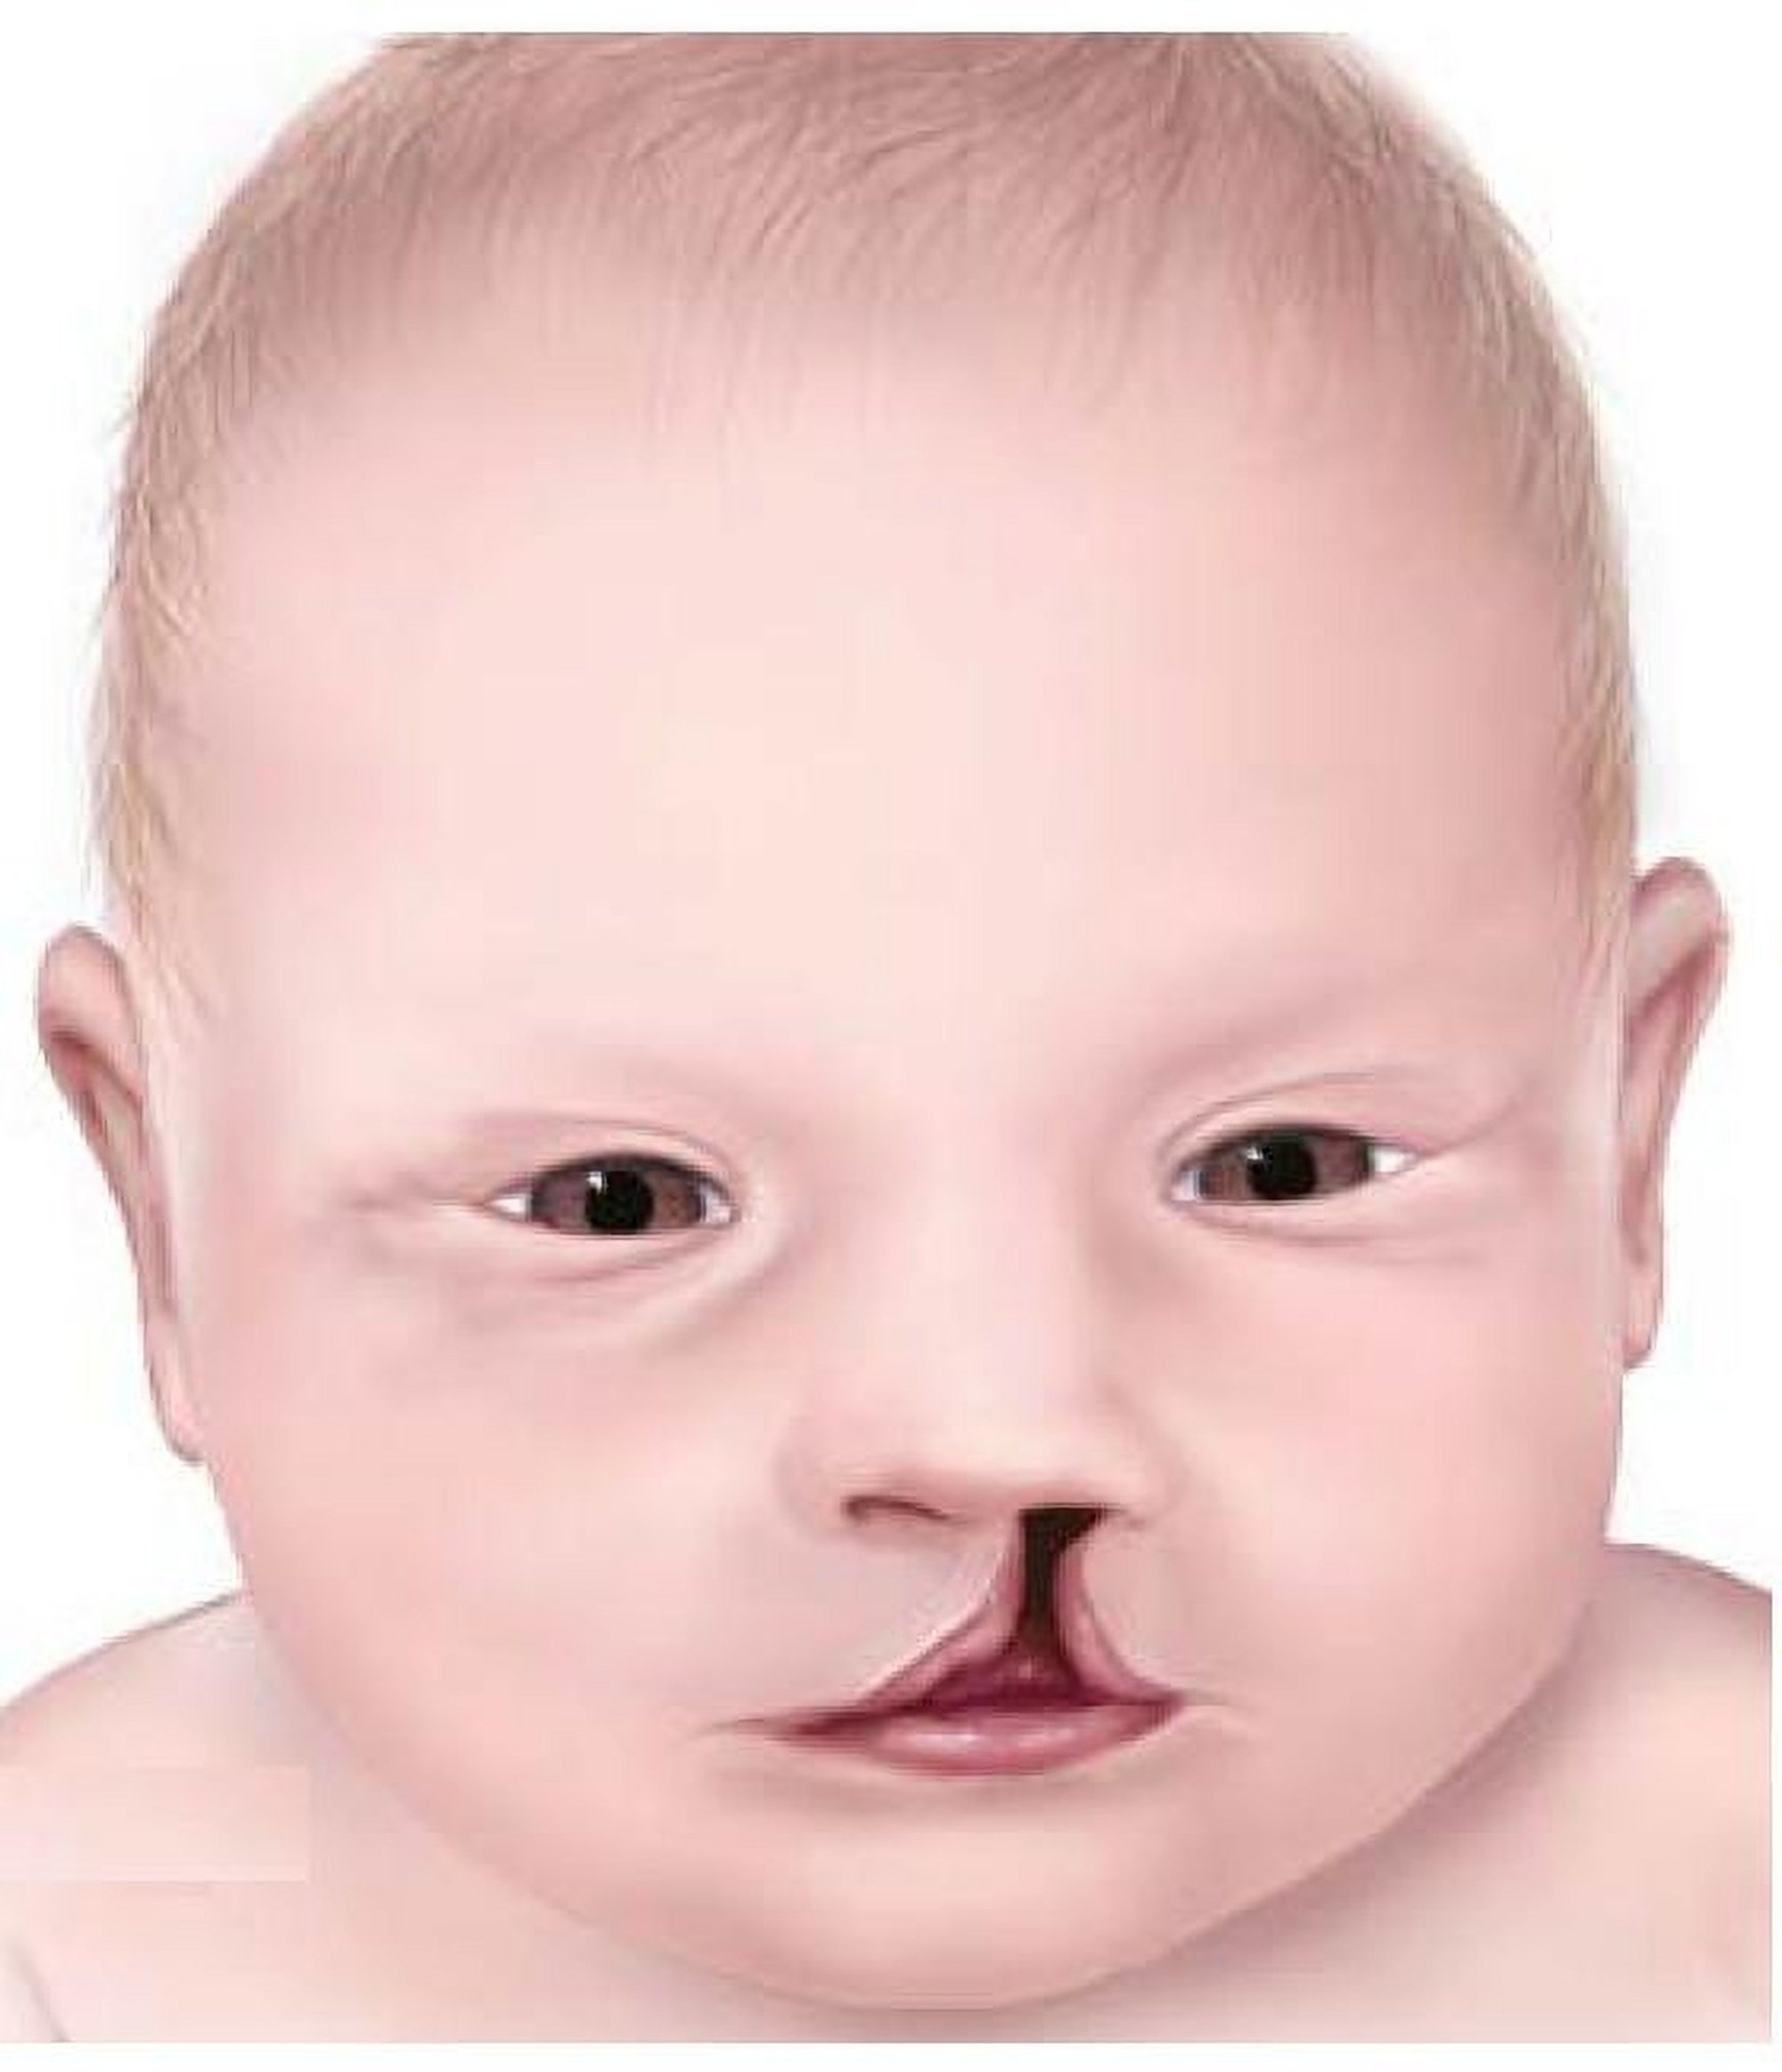
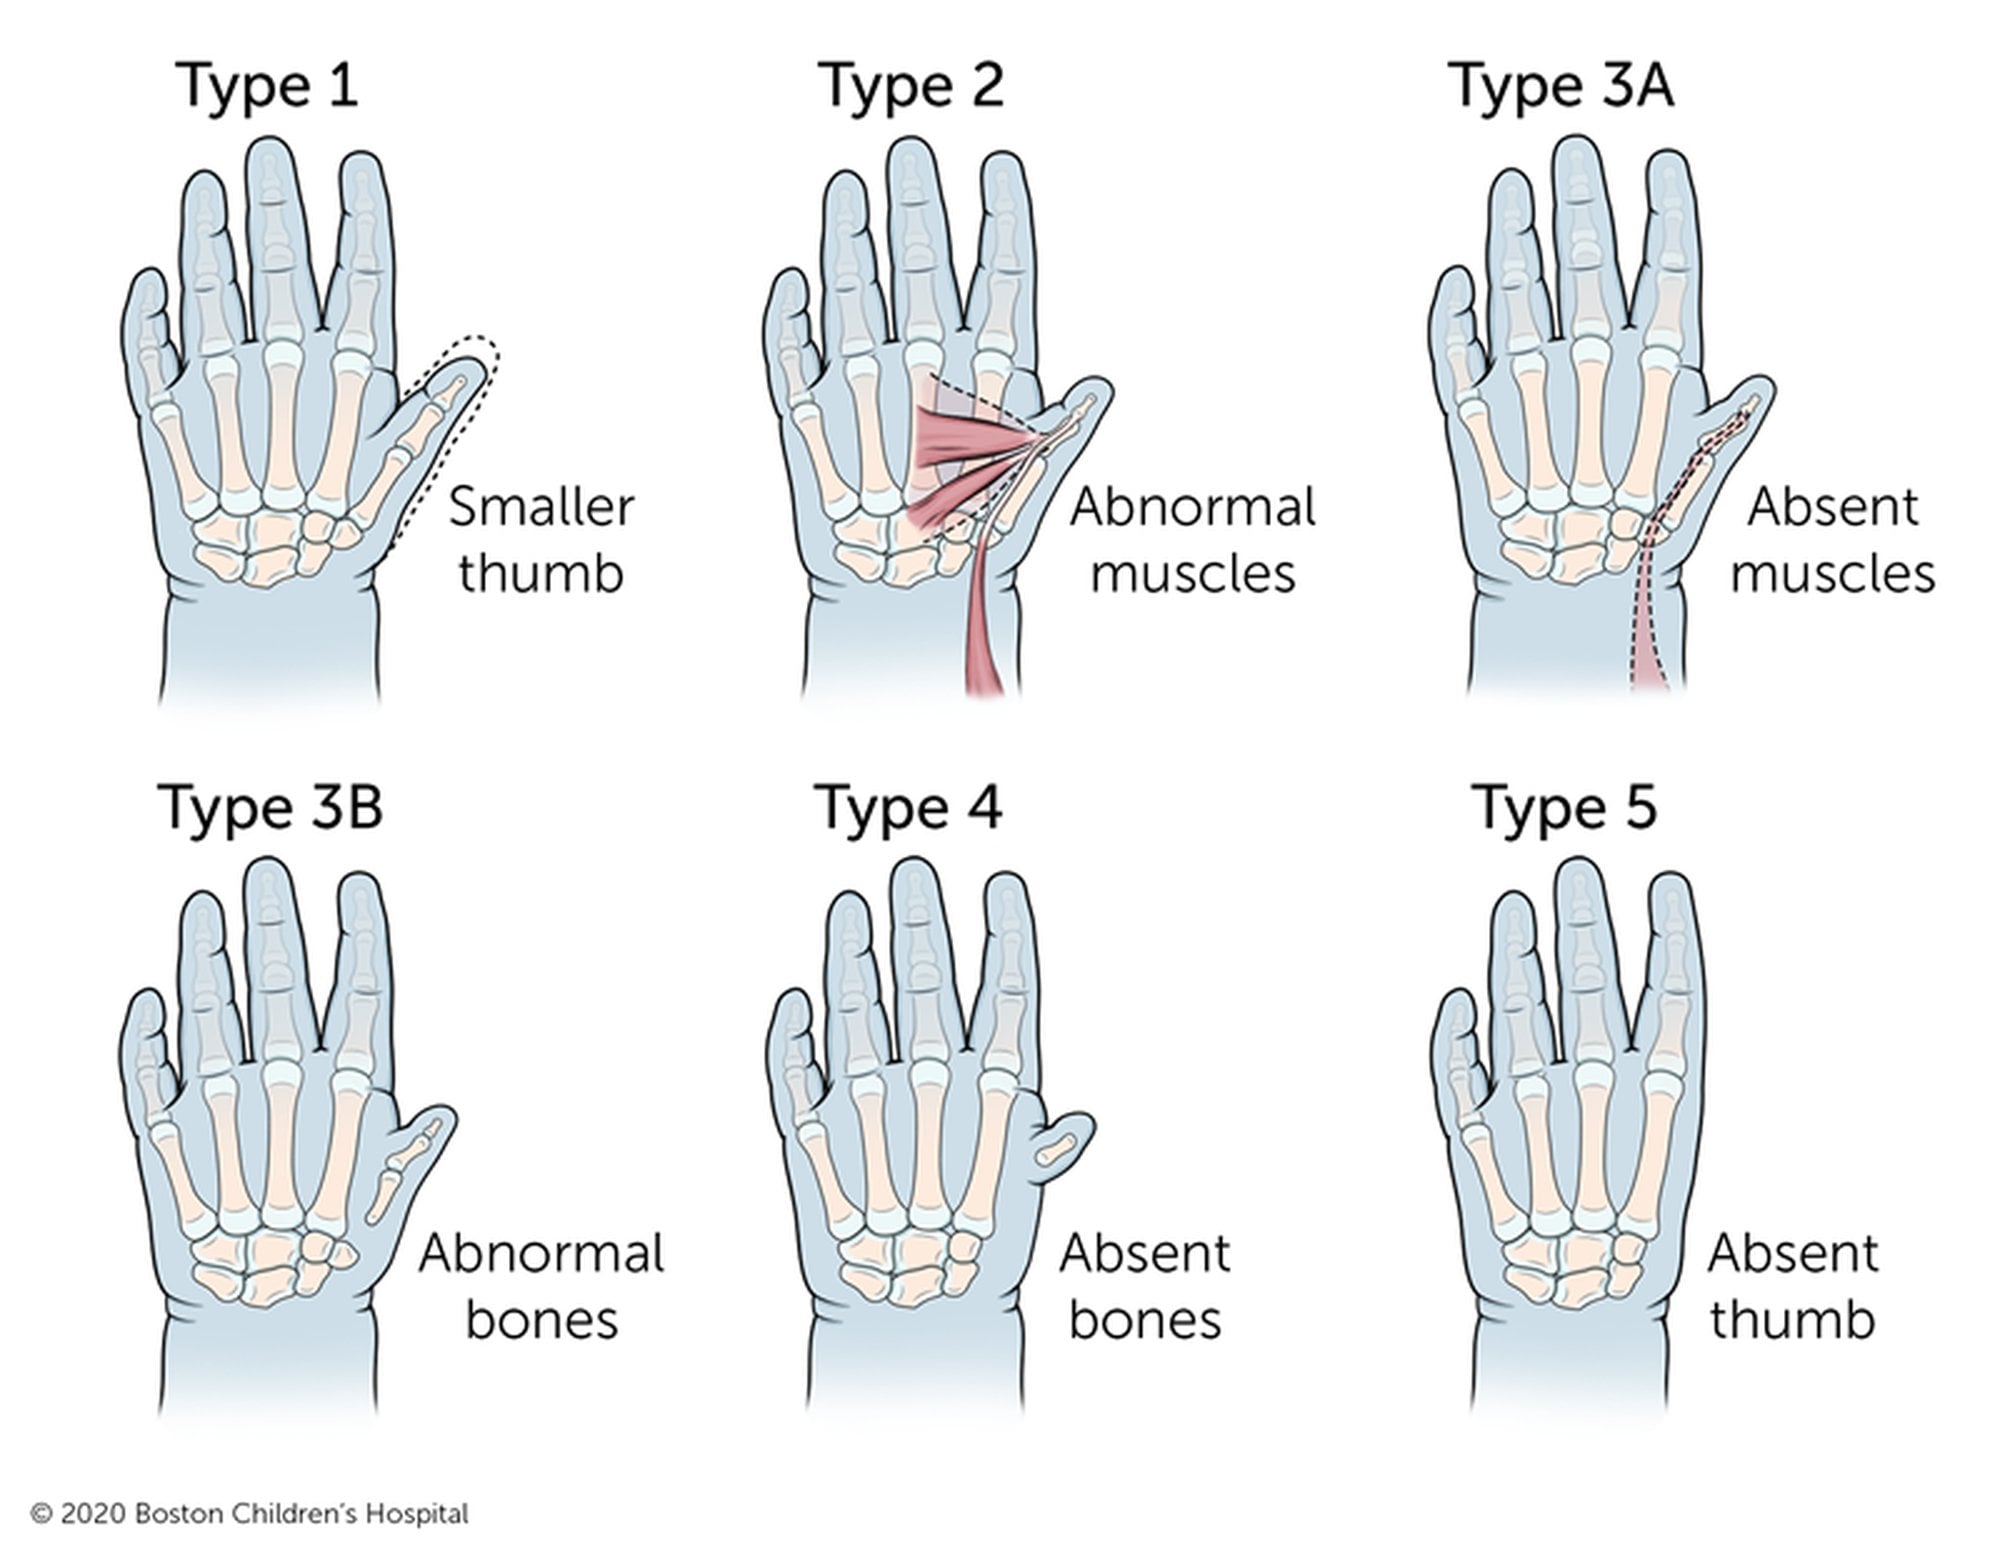
Etkilenen bireylerin çoğunda kemik gelişimi özellikle etkilenir ve bu kemik gelişimi sorunları, sendromun karakteristik özelliklerinin çoğuna neden olur. Radyal ışın malformasyonları olarak bilinen ön kollarda ve başparmaklarda kemiklerin az gelişmişliği veya kemik noksanlığı vardır. Diz kapakları (Lat: "patellae") da az gelişmiş olabilir veya hiç olmayabilir. Diğer özellikler arasında ağzın çatısında bir açıklık (yarık damak), yüksek kemerli bir damak veya uzun, ince bir burun ve çıkık eklemler bulunur.
RAPADILINO sendromuna sahip birçok bebek beslenmede güçlük çeker, ishal ve kusma yaşar. Bozulmuş kemik gelişimi ile beslenme sorunlarının birleşimi, etkilenen bireylerde yavaş büyümeye ve boy kısalığına yol açar.
RAPADILINO sendromuna sahip bazı kişilerde, cafe-au-lait adı verilen lekelere benzer, zararsız, açık kahverengi cilt lekeleri vardır. Ek olarak, bu sendroma sahip kişilerde, osteosarkom olarak bilinen bir tür kemik kanseri veya lenfoma adı verilen kanla ilişkili bir kanser geliştirme riski biraz daha yüksektir. RAPADILINO sendromuna sahip bireylerde, osteosarkom çoğunlukla çocukluk veya ergenlik döneminde gelişirken, lenfoma tipik olarak genç erişkinlikte gelişir.
Belirti ve Semptomlar
Bu hastalığı olan kişilerin sahip olabileceği semptomlar aşağıdaki gibidir (çoğu vakada semptomlar kişiden kişiye değişir ve aynı hastalığa sahip kişilerde listelenen tüm semptomlar olmayabilir):
- Başparmak aplazisi (başparmak yokluğu),
- Patella aplazisi/hipoplazisi (küçük veya az gelişmiş diz kapağı ya da yokluğu),
- Radius aplazisi/hipoplazisi (ön kolun az gelişmesi ya da yokluğu),
- Blefarofimozis (göz kapakları arasında dar açıklık),
- Yarık dudak,
- İshal,
- Yüksek damak, dar damak,
- Eklem çıkığı,
- Uzun yüz,
- Benekli pigmentasyon (ciltte benekli lekeler),
- Dar palpebral fissür (göz kapakları arasında küçük açıklık),
- Kısa çene,
- İnce burun,
- Sert interfalangeal eklemler (parmaklar arası menteşe eklemleri),
- Kısa boy (boy kısalığı, yaşı ve cinsiyeti diğer çocukların ortalamasından 2 standart sapma değerinden daha düşük boy değerleri veya boy persantil eğrilerinde boyun 3. persantilin altında olması olarak tanımlanır).
Hastalıkla İlişkili Genler, Etken Faktörler ve Risk Faktörleri
RAPADILINO sendromu, kansere yatkınlık yaratan hastalıkların kaynağı olan RecQ-helikaz genleri ailesinin bir üyesi olan RECQL4 geninin mutasyonlarından kaynaklanır. Helikazlar, DNA'ya bağlanan ve DNA molekülünün iki sarmal zincirini (çift sarmal) geçici olarak çözen enzimlerdir. Bu çözülme, hücre bölünmesine hazırlık olarak DNA'yı kopyalamak ve hasarlı DNA'yı onarmak için gereklidir. RECQL4 proteini, vücut hücrelerindeki genetik bilgiyi stabilize etmeye yardımcı olur ve DNA'nın kopyalanmasında ve onarılmasında rol oynar. RecQ helikazları DNA'nın yapısını ve bütünlüğünü korudukları için "genomun koruyucuları" olarak bilinirler.

RAPADILINO sendromu olan kişilerde RECQL4 geninde en az 10 mutasyon tanımlanmıştır. IVS7+2delT şeklinde yazılan bu mutasyon, ek yeri mutasyonu olarak bilinir ve RECQL4 proteininin yanlış bir şekilde bir araya getirilmesine neden olur. Bu genetik değişiklik, ekson 7 adı verilen bir bölgenin eksik olduğu ve helikaz görevi göremeyen bir proteinin üretilmesiyle sonuçlanır. Helikaz fonksiyonunun kaybı, normal DNA replikasyonunu ve onarımını engelleyebilir ve zamanla bir kişinin genetik bilgisinde yaygın hasara neden olabilir. Bu değişiklikler, DNA hatalarının birikmesine ve hücre ölümüne neden olabilir, ancak RECQL4 gen mutasyonlarının RAPADILINO sendromunun spesifik özelliklerine nasıl yol açtığı tam olarak net değildir.[1], [2], [3], [4]
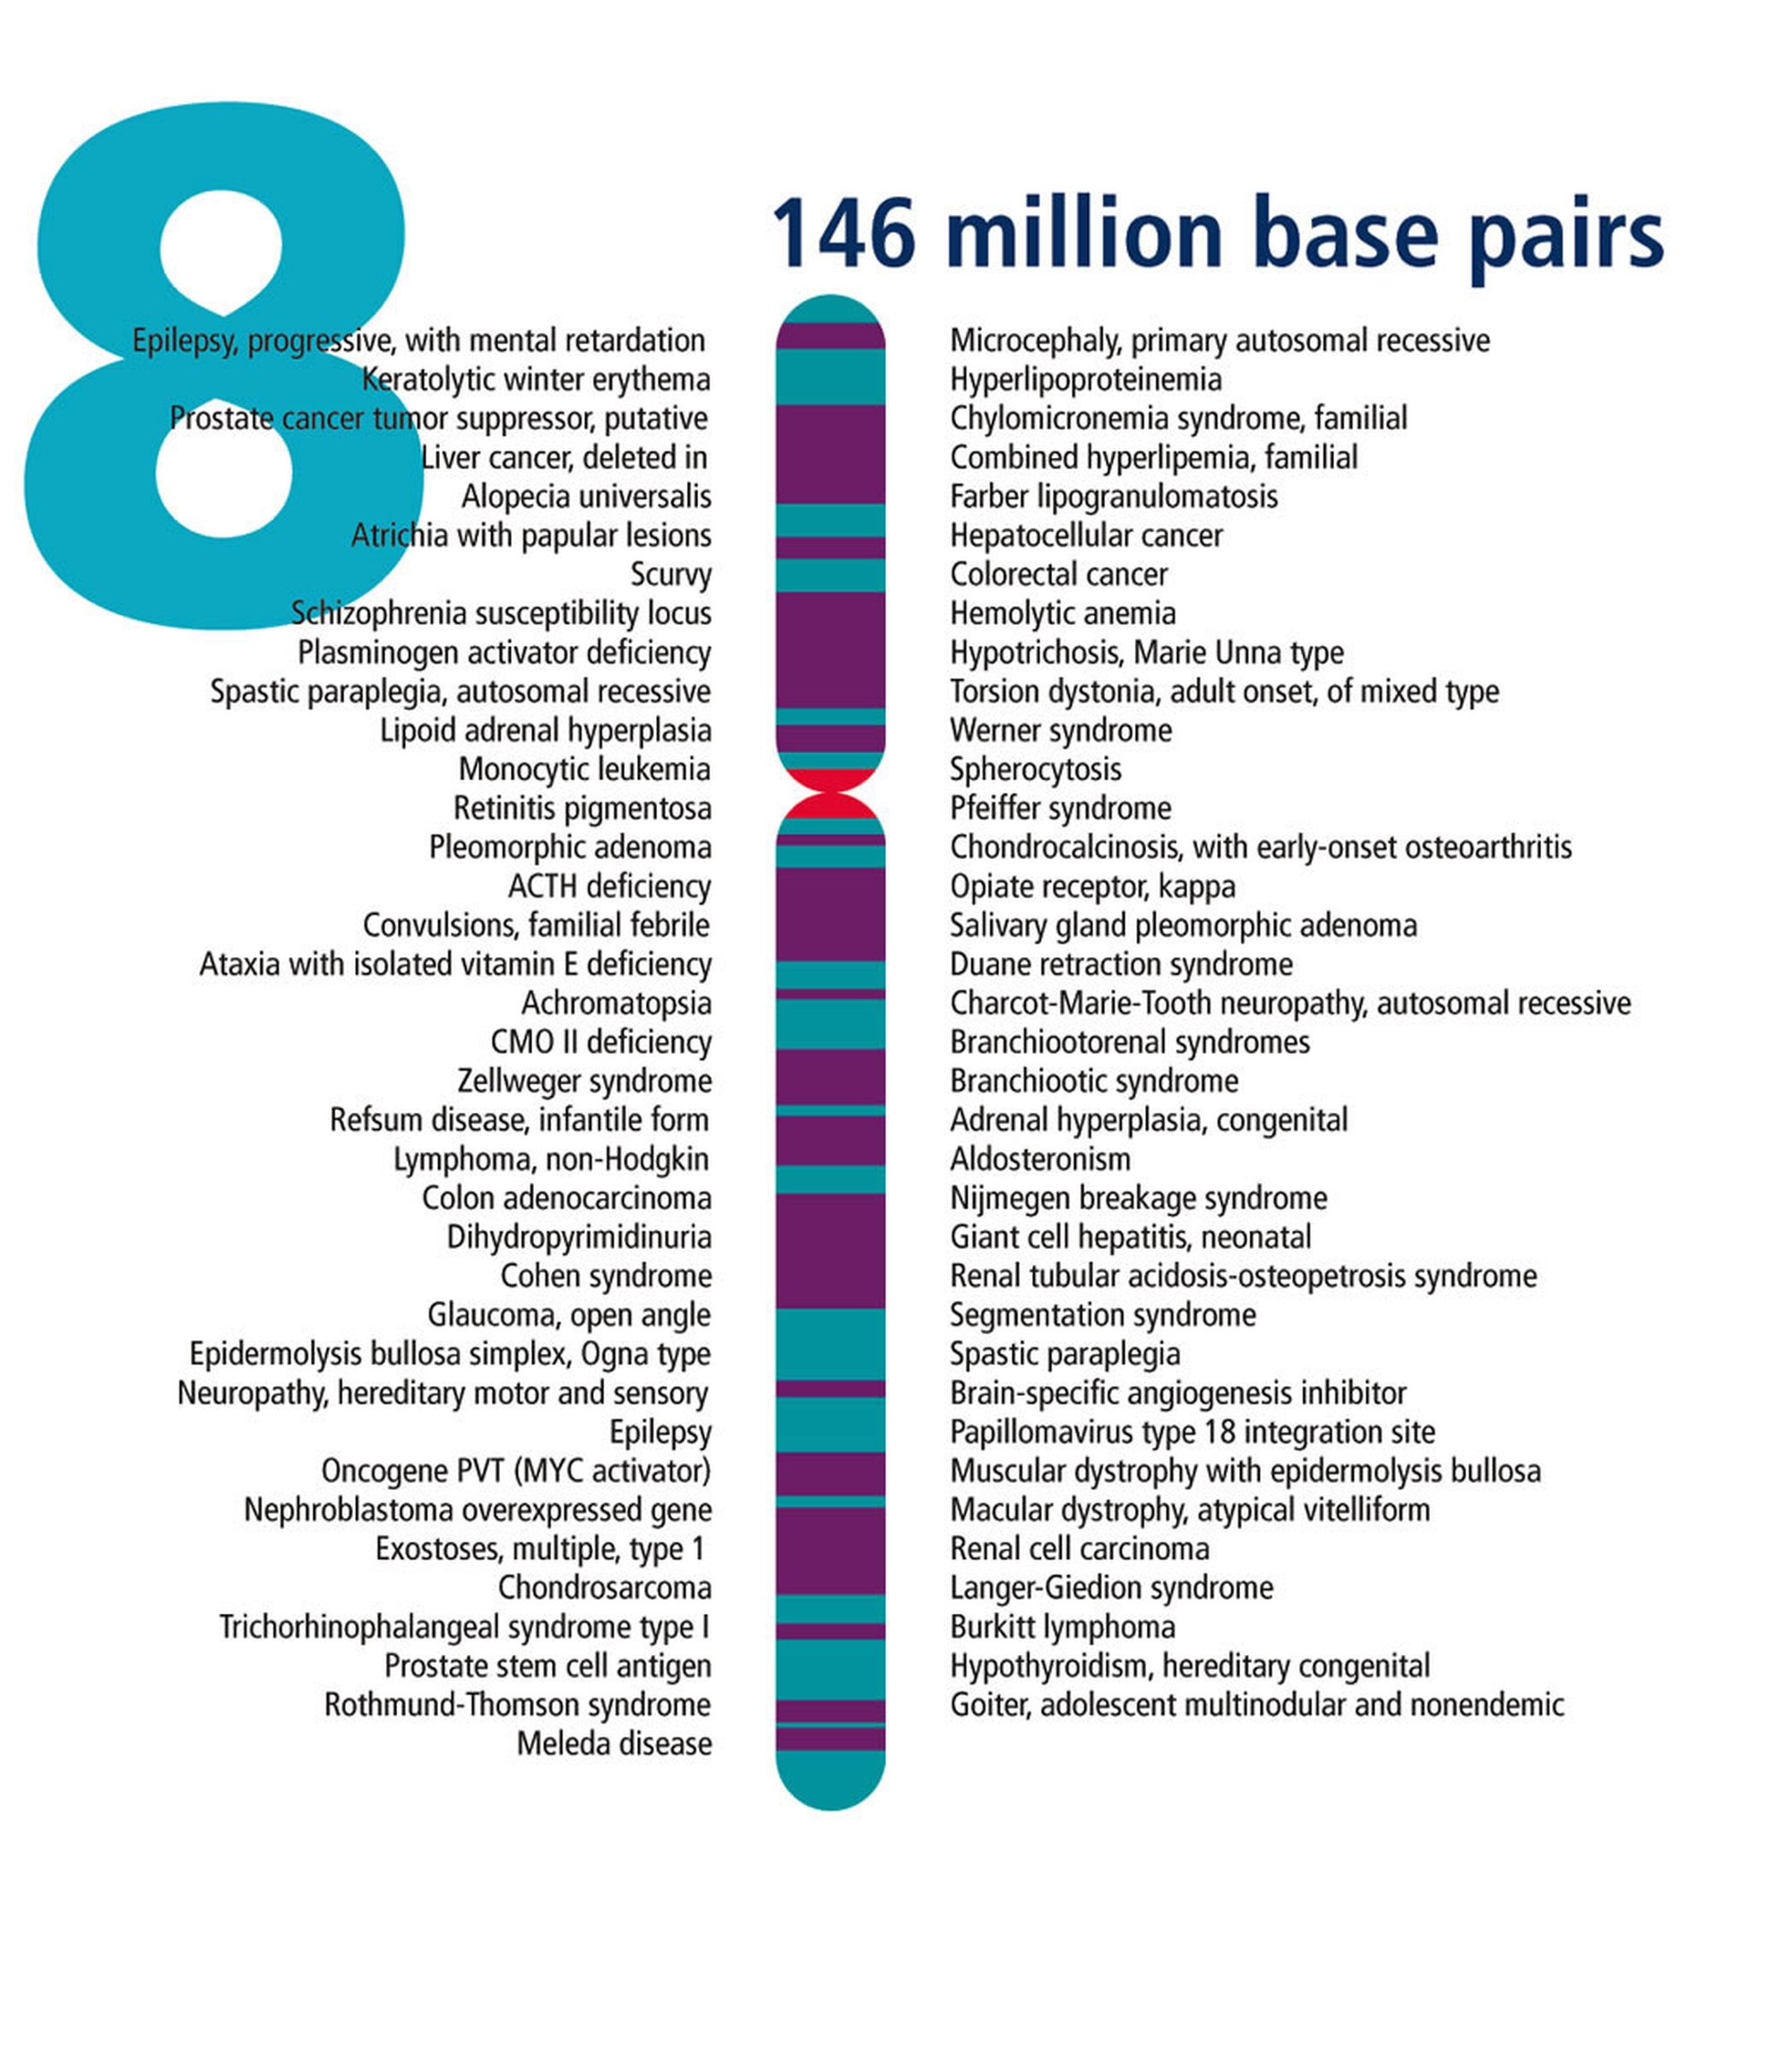
RECQL4 geni, kromozom 8'de bulunur. Her bir kromozomdaki genlerin belirlenmesi, aktif bir genetik araştırma alanıdır. Araştırmacılar, her kromozomdaki gen sayısını tahmin etmek için farklı yaklaşımlar kullandıklarından, tahmini gen sayısı değişir. Kromozom 8 muhtemelen protein yapmak için talimatlar sağlayan yaklaşık 700 gen içerir. Bu proteinler vücutta çeşitli farklı roller üstlenirler.
Teşhis Yöntemleri
Genetik veya nadir görülen bir hastalık için teşhis koymak çoğu zaman zor olabilir. Sağlık uzmanları, tanı koymak için tipik olarak bir kişinin tıbbi geçmişine, semptomlarına, fizik muayenesine ve laboratuvar test sonuçlarına bakar.
Tanı, risk değerlendirmesi, tarama veya terapötik yönetim gibi farklı amaçlar için yapılan birçok farklı test türleri mevcuttur.[5] Ülkemizde bu sendromun tanısında kullanılan biri doğum öncesi, diğeri doğum sonrası olmak üzere 2 farklı test yapılmaktadır:[6]
- Prenatal RAPADILINO syndrome (GTR Test Kimliği GTR000580011.1)
- Postnatal RAPADILINO syndrome (GTR Test Kimliği GTR000580828.1)
Hastalığın tanısına yönelik yapılan gen testleri, belirli bir klinik sonucu en yüksek olasılıkla tahmin etmek için tasarlanmıştır. Gen testleri çoğu zaman bir hastalığın bireyde kendini gösterme ihtimalini veya olasılığını gösteren sonuçlar verdiğinden, oldukça kesin bir teşhis sağlamaktan ziyade, test sonuçlarının anlamlı olması önemlidir.
Ayırıcı Tanı
RAPADILINO sendromuyla önemli ölçüde örtüşen Rothmund-Thomson Sendromu (RTS) ve Baller-Gerold sendromunu içerir. RECQL4 geninin mutasyonları da bu sendromlar için tanımlanmıştır. RTS'nin başlıca semptomu olan poikilodermanın varlığı, bu sendromu RAPADILINO'dan ayırır. RAPADILINO sendromunda sabit olan radyal hipoplazi veya aplazi, RTS'de nadiren görülür. Aynı şekilde, Baller-Gerold sendromunda kraniyosinostozun varlığı onu RAPADILINO sendromundan ayırır. Bu üç sendrom, RTS (esas olarak osteosarkom ve kutanöz kanserler) için önemli ölçüde daha yüksek olmasına rağmen, malign patolojiler geliştirme riskine yatkındır. Klinik farklılıklar fenotip-genotip korelasyonu ile, özellikle de RAPADLINO sendromunda helikazların korunmasıyla açıklanabilir.
Tedaviler veya İdare Yöntemleri
Gerektiğinde ortopedik ve beslenme yönetimi önerilir ve osteosarkomu düşündüren belirtiler olması durumunda uygun araştırma önerilir.
Müddet Tahminleri (Prognoz)
Genetik bir durumun prognozu, spesifik tanı ve bireyin belirli belirti ve semptomları dahil olmak üzere birçok faktöre bağlıdır. Bazen, eğer biliniyorsa ilişkili genetik varyant da prognoza dair ipuçları verebilir. Ek olarak, bir durumun seyri ve sonucu, tedavi ve yönetim yaklaşımlarının mevcudiyetine ve etkinliğine bağlıdır. Çok nadir görülen hastalıkların prognozunu tahmin etmek zor olabilir çünkü etkilenen çok az kişi tanımlanmıştır. Bir kişinin teşhisi bilinmiyorsa, prognozu belirlemek de zor veya imkansız olabilir.
Genetik bozuklukların prognozu, genellikle aynı duruma sahip kişiler arasında bile büyük ölçüde değişir. Bu değişkenlik, büyük olasılıkla, birçoğunun tanımlanması zor olabilen genetik, çevresel ve yaşam tarzı faktörlerinin bir kombinasyonundan kaynaklanmaktadır. Bazı genetik bozukluklar yaşamla bağdaşmayacak kadar ciddi fiziksel ve gelişimsel sorunlara neden olur. Daha az şiddetli genetik koşullara sahip kişiler, çocukluk veya yetişkinlik döneminde yaşayabilirler, ancak bozukluklarına bağlı sağlık sorunları nedeniyle yaşam süreleri kısalır. Daha hafif seyirli genetik koşullarda, birkaç ilgili sağlık sorunu ile normal bir yaşam süresi görülebilir.
Sağlık uzmanınız, spesifik genetik durumunuzun prognozu hakkında bilgi için en iyi kaynaktır. Size prognozunuz hakkında en doğru tahminde bulunmak için tıbbi geçmişinizi ve belirti ve semptomlarınızı değerlendirebilir.
Görülme Sıklığı ve Dağılımı (Epidemiyoloji)
RAPADILINO sendromu, dünya çapında yaygınlığı bilinmemekle birlikte, nadir görülen bir durumdur. Durum ilk olarak Finlandiya'da tanımlandı ve o zamandan beri diğer bölgelerde bulunmasına rağmen 75.000 kişiden 1'ini etkilediği tahmin ediliyor.[1]
Önlem Yöntemleri
Moleküler tanı şu anda RAPADILINO sendromuna sahip hastaların yeterli genetik danışmanlık alabilmelerinde temel sağlayabilecek tek araçtır.
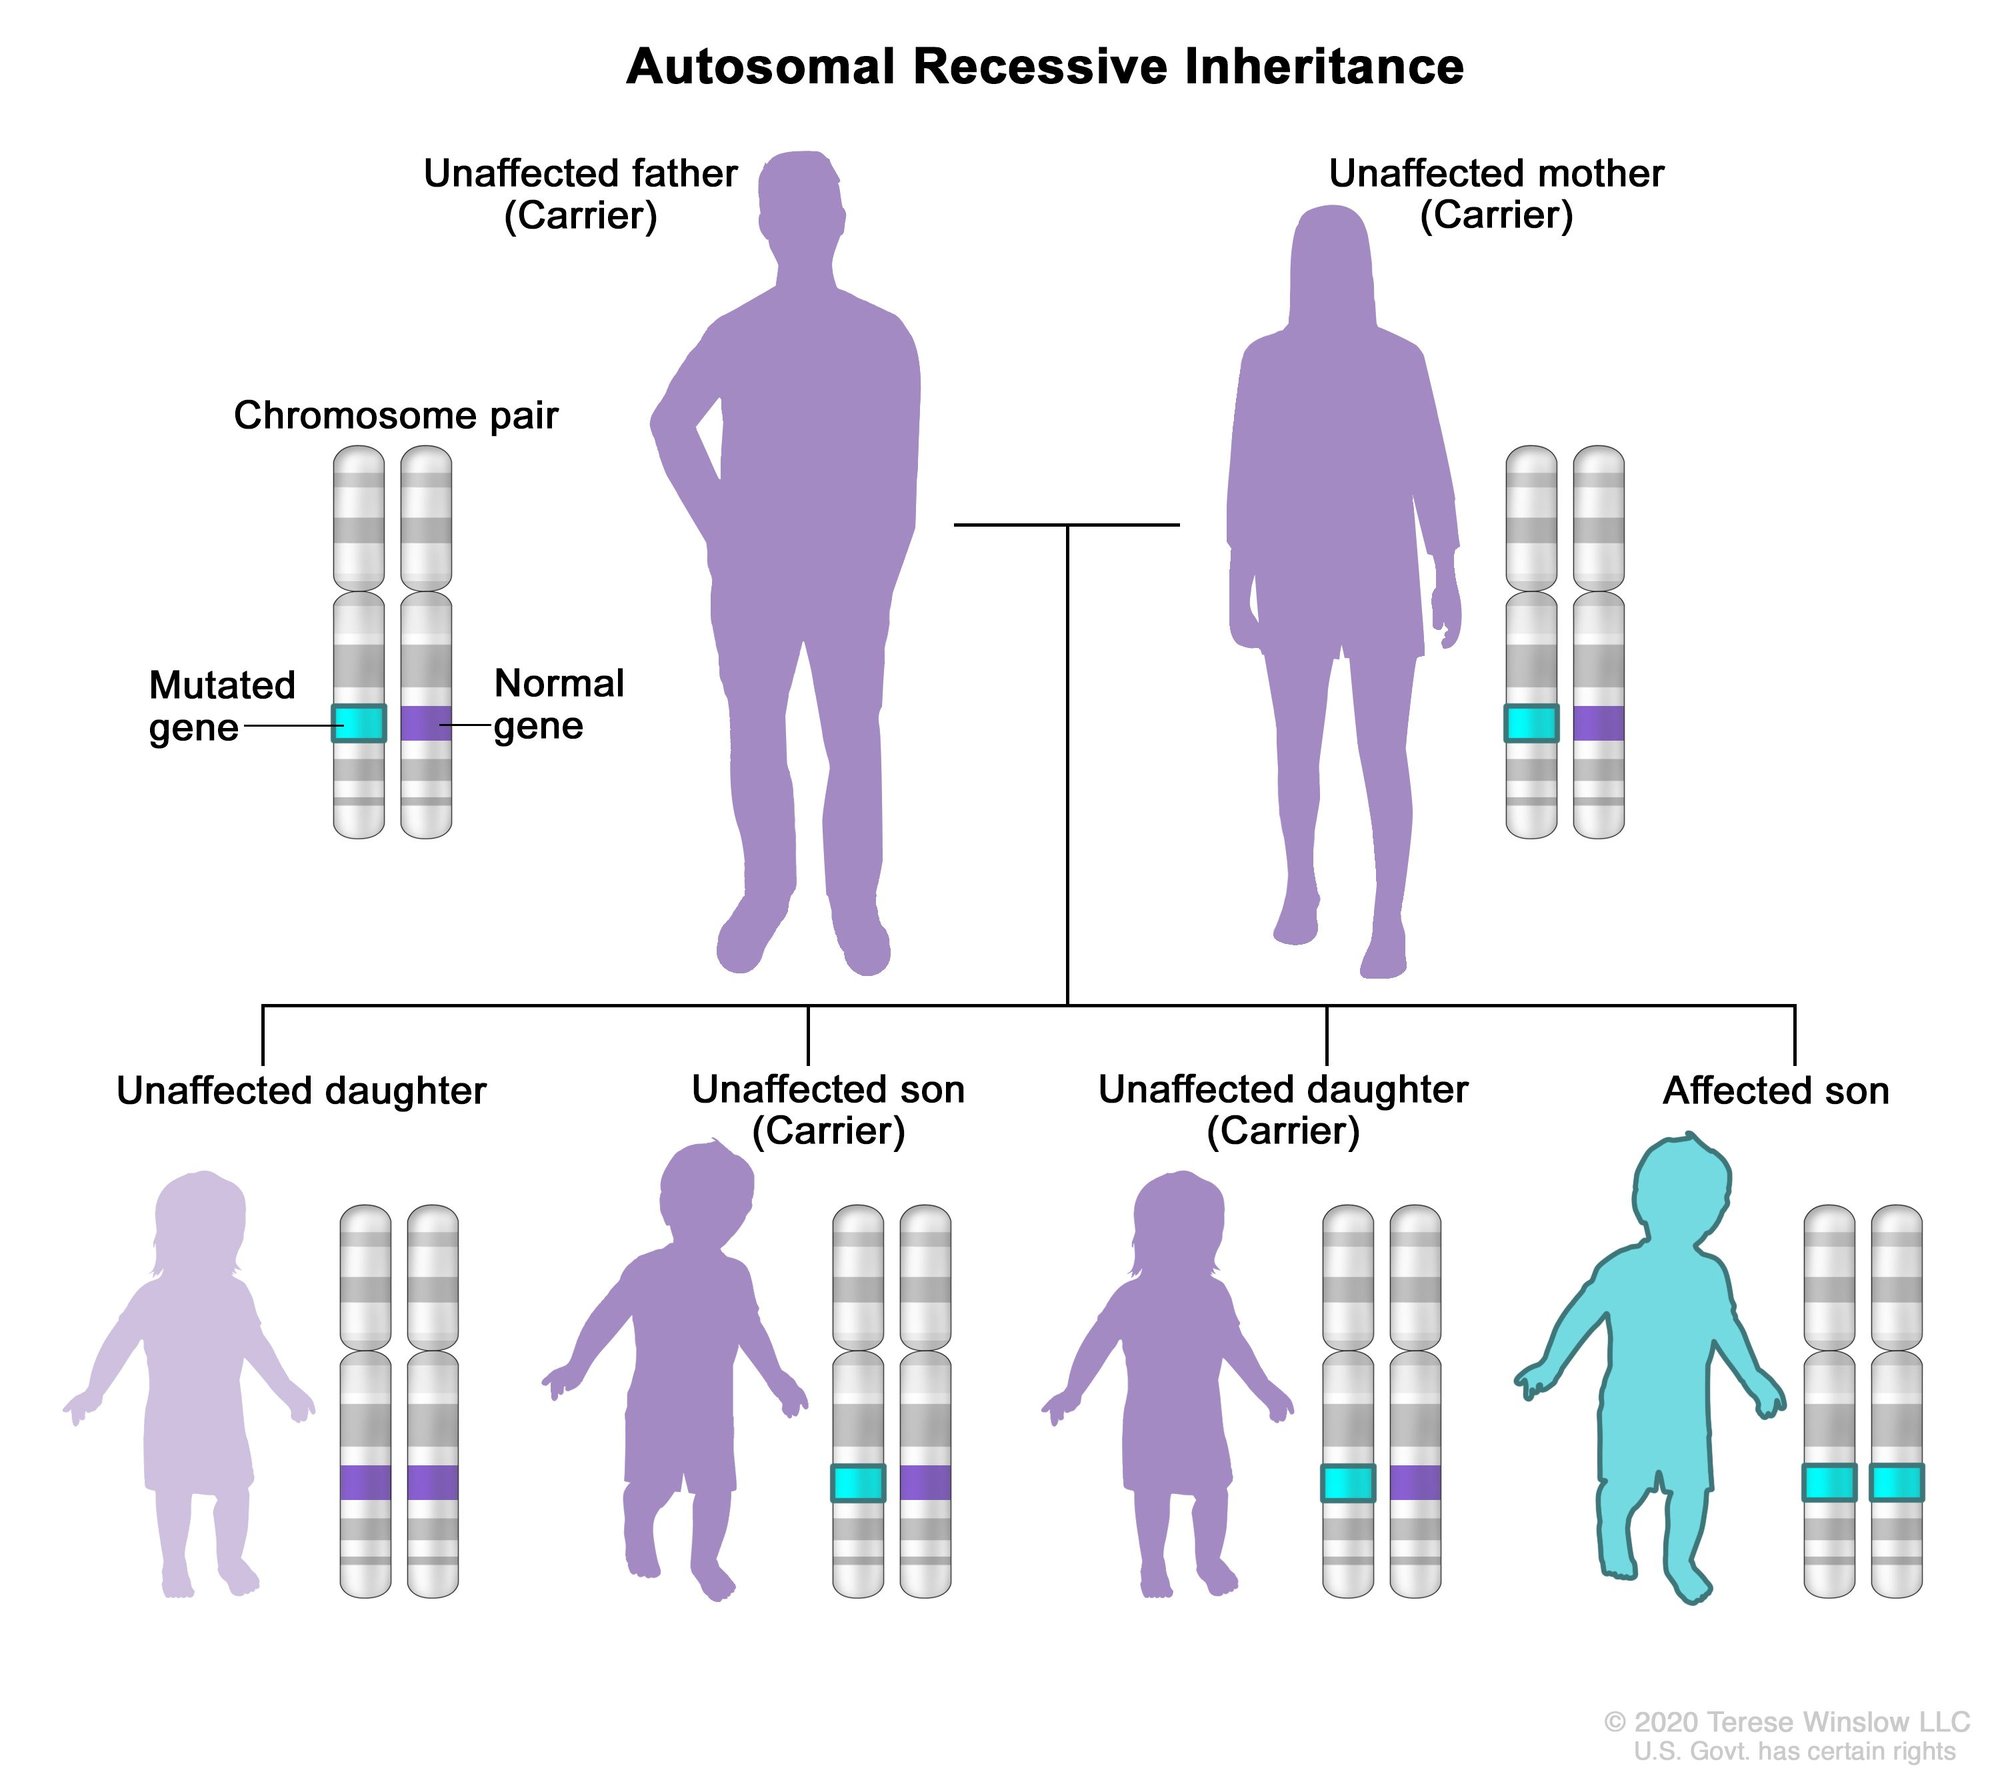
Tüm çekinik koşullarda olduğu gibi, probandın her iki ebeveyni de hastalığa neden olan bir mutasyon için zorunlu heterozigotlardır. Kardeşlerin etkilenme olasılığı %25, asemptomatik taşıyıcı olma olasılığı %50 ve taşıyıcı olmama olasılığı %25'tir. RECQL4 mutasyonunun heterozigot taşıyıcıları asemptomatiktir.
Etimoloji
Sendromun adı, bozukluğun karakteristik özelliklerinin kısaltmasıdır:
- RA, radyal ışın malformasyonları için,
- PA, diz kapağı (patella) ve damak (palate) anormallikleri için,
- DI, ishal (diarrhea) ve çıkık eklemler (dislocated joints) için,
- LI, uzuv anormallikleri (lime abnormalities) ve küçük boyut (little size)için,
- NO, ince burun (slender nose) ve normal zeka (normal intelligence) için kullanılmaktadır.
Bu makale üzerine konuşmaya devam et
Topluluk sohbetine katıl, yorum bırak veya ayrıntılı bir soru sor.
- Tebrikler!2
- Mmm... Çok sapyoseksüel!2
- Bilim Budur!1
- Umut Verici!1
- Merak Uyandırıcı!1
- Muhteşem!0
- Güldürdü0
- İnanılmaz0
- Üzücü!0
- Grrr... *@$#0
- İğrenç!0
- Korkutucu!0
- ^abH. A. Siitonen. (2003). Molecular Defect Of Rapadilino Syndrome Expands The Phenotype Spectrum Of Recql Diseases. Human Molecular Genetics, sf: 2837-2844. doi: 10.1093/hmg/ddg306. | Arşiv Bağlantısı
- ^T. Dietschy. (2007). The Molecular Role Of The Rothmund-Thomson-, Rapadilino- And Baller-Gerold-Gene Product, Recql4: Recent Progress. Cellular and Molecular Life Sciences, sf: 796-802. doi: 10.1007/s00018-007-6468-5. | Arşiv Bağlantısı
- ^D. L. Croteau. (2012). Rapadilino Recql4 Mutant Protein Lacks Helicase And Atpase Activity. Biochimica et Biophysica Acta (BBA) - Molecular Basis of Disease, sf: 1727-1734. doi: 10.1016/j.bbadis.2012.07.014. | Arşiv Bağlantısı
- ^H. A. Siitonen. (2009). The Mutation Spectrum In Recql4 Diseases. European Journal of Human Genetics, sf: 151-158. doi: 10.1038/ejhg.2008.154. | Arşiv Bağlantısı
- ^NCBI. C1849453 - Gtr - Ncbi. (26 Ocak 2022). Alındığı Tarih: 26 Ocak 2022. Alındığı Yer: www.ncbi.nlm.nih.gov | Arşiv Bağlantısı
- ^NCBI. C1849453 - Gtr - Ncbi. (26 Ocak 2022). Alındığı Tarih: 26 Ocak 2022. Alındığı Yer: www.ncbi.nlm.nih.gov | Arşiv Bağlantısı
Evrim Ağacı'na her ay sadece 1 kahve ısmarlayarak destek olmak ister misin?
Şu iki siteden biriyle hemen destek olabilirsin:
kreosus.com/evrimagaci | patreon.com/evrimagaci
Çıktı Bilgisi: Bu sayfa, Evrim Ağacı yazdırma aracıyla 25.10.2026 17:46:22 tarihinde oluşturuldu. Evrim Ağacı'ndaki içerikleri birden fazla editör sürekli gözden geçiriyor, güncelliyor ve geliştiriyor. Bu çıktıdan sonraki güncellemeleri görmek ve içeriğin en güncel hâlini okumak için şu adrese git: evrimagaci.org/s/11388
İçerik Kullanım İzinleri: Evrim Ağacı'ndaki yazılı içerikler orijinallerine hiçbir şekilde dokunulmadığı sürece izin alınmaksızın paylaşılabilir, kopyalanabilir, yapıştırılabilir, çoğaltılabilir, basılabilir, dağıtılabilir, yayılabilir, alıntılanabilir. Ancak bu içeriklerin hiçbiri izin alınmaksızın değiştirilemez ve değiştirilmiş hâlleri Evrim Ağacı'na aitmiş gibi sunulamaz. Benzer şekilde, içeriklerin hiçbiri, söz konusu içeriğin açıkça belirtilmiş yazarlarından ve Evrim Ağacı'ndan başkasına aitmiş gibi sunulamaz.