Waardenburg Sendromu Nedir? Hangi Genler Waardenburg Sendromuyla İlişkilidir?


- Hastalık Kataloğu
- Moleküler Genetik Patoloji
Tıbbi İçerik Uyarısı
- Türkçe Adı Waardenburg Sendromu
- İngilizce Adı Waardenburg Syndrome
- OrphaNet E70.8
Bu Makalede Neler Öğreneceksin?
Bu bölümü yapay zekâ hazırlar.- Waardenburg Sendromu, genetik mutasyonlar sonucu oluşan ve gözlerde heterokromi, işitme kaybı ile deri ve kemik gelişiminde anormalliklere yol açan otozomal dominant bir hastalıktır.
- Sendromun dört temel tipi ve iki varyasyonu vardır; PAX3, MITF, EDN3, EDNRB ve SOX10 gen mutasyonları farklı tiplerle ilişkilidir ve belirtiler tipler arasında değişiklik gösterir.
- Kesin tedavisi olmayan hastalıkta erken tanı önemlidir; işitme kaybı için koklear implant, bağırsak sorunları için cerrahi ve fiziksel kusurlar için plastik cerrahi uygulanabilir.
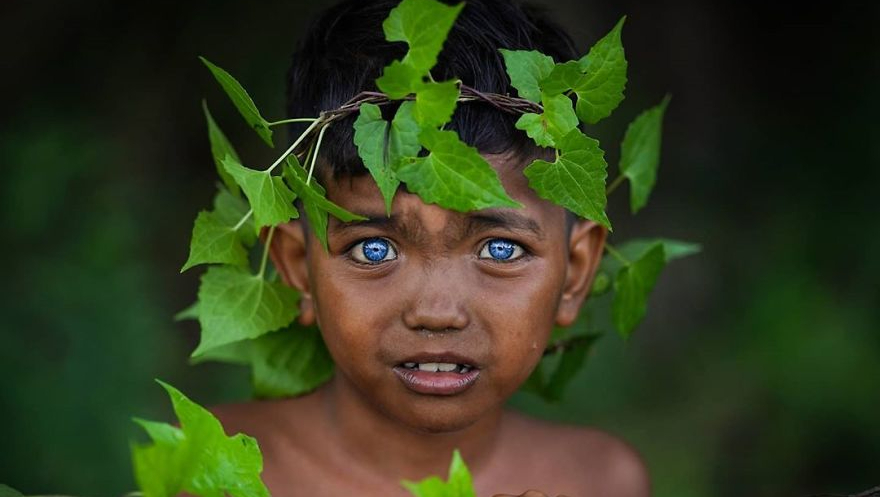
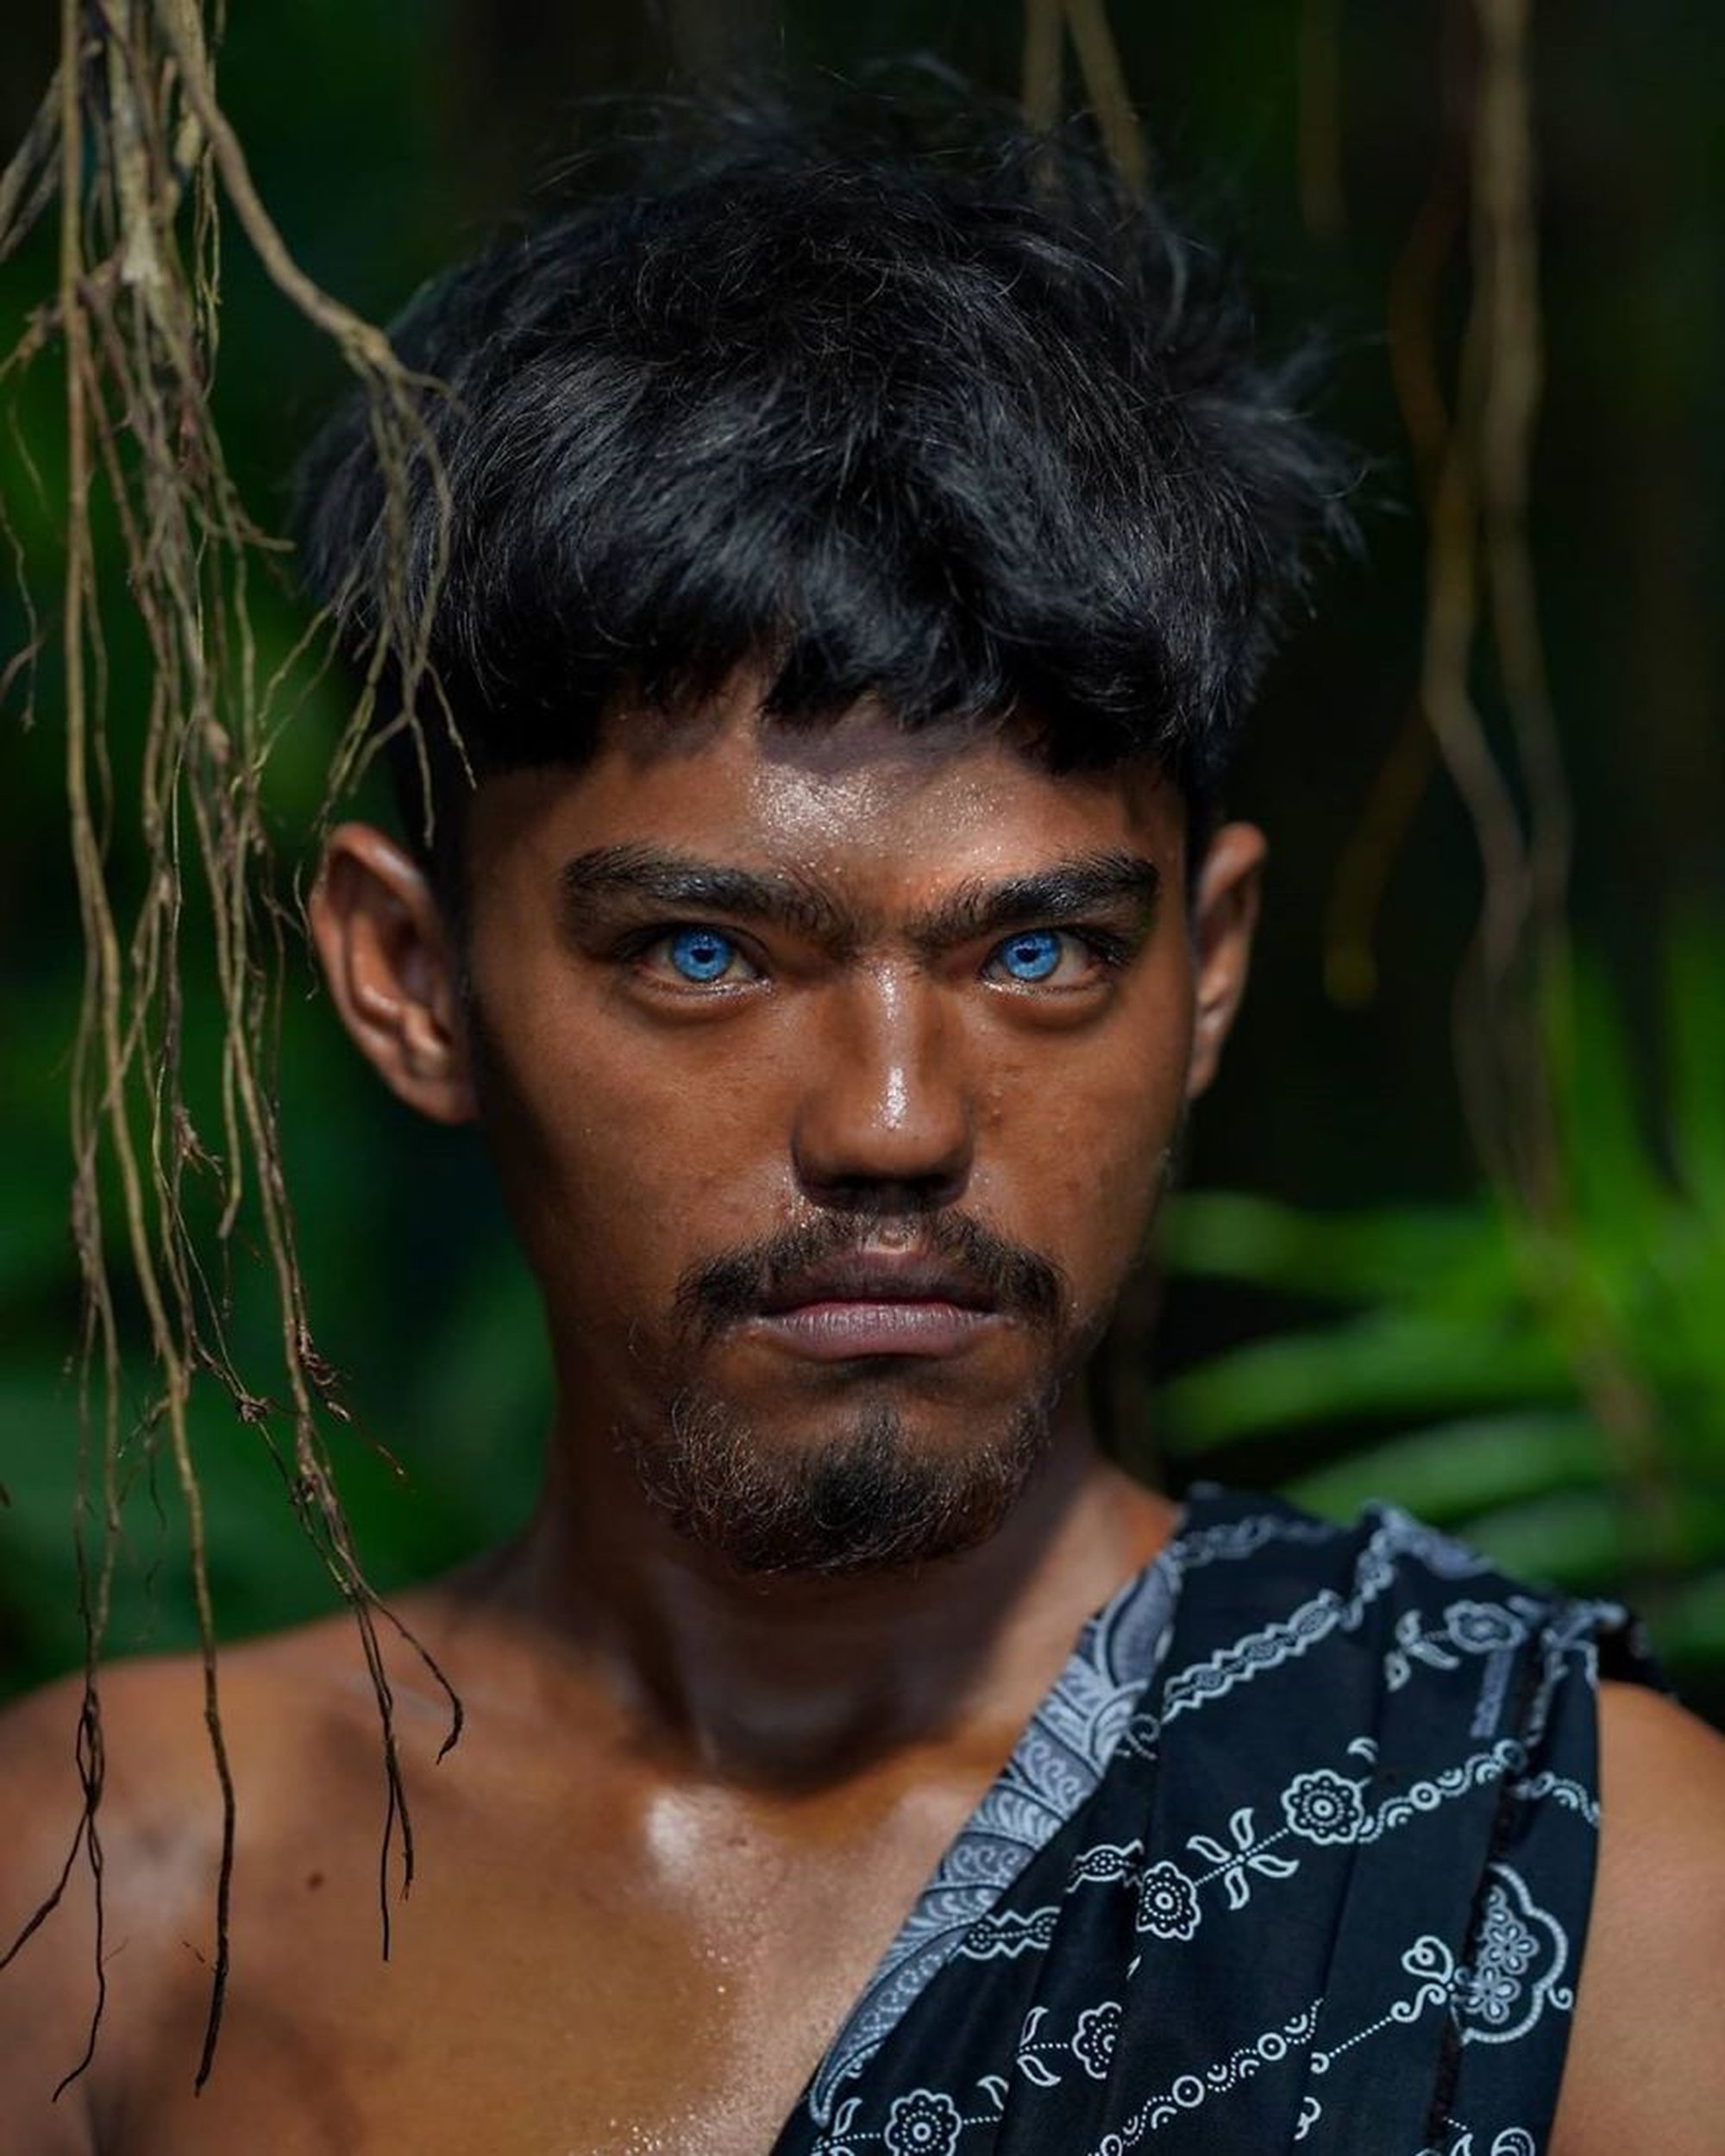
Waardenburg Sendromu; farklı genetik bozukluklar sonucu oluşan, kişide doğuştan pigmentasyon sorunlarına (bir veya iki gözün parlak mavi olması ve deride beyaz lekeler oluşmasına) yol açan, kişinin fiziksel gelişimini negatif yönde etkileyen bir sendromdur. Waardenburg Sendromunun bilinen 4 temel tipi ve 2 ek varyasyonu mevcuttur. Her biri embriyonik dönemde hücre bölünmesi fazında, genomdaki kodlama hataları sonucunda oluşur. Çoğu otozomal dominanttır.
Belirti ve Bulgular
Hastalığın tipine veya varyasyonuna göre bulgu ve belirtiler değişkenlik gösterir. Genel olarak görülen semptomlar şu şekildedir:
- Gözlerin biri kahverengi diğeri mavi ya da her ikisinin mavi olması (heterokromi),
- İşitme kaybı,
- Saçta perçem şeklinde beyazlık,
- Gözlerin iç kenar mesafesinin artması,
- Kollarda ve ellerde gelişimsel bozukluklar,
- Kemik gelişimindeki diğer anomaliler (Kafa tasında şekil bozukluğu, basık burun),
- Sinirsel bozukluklar.
Hastalıkla İlişkili Genler, Etken Faktörler ve Risk Faktörleri
Tip 1 ile ilişkili gen, 2q35 kromozomunda yer alan PAX3 olarak bildirilir ve spesifik yüz özellikleri ve kas-kemik yapısında bozulmalar ile karakterize edilir. Tip 2 ile ilişkili gen ise 3p14.1-p12.3 kromozomunda bulunan MITF'dir. Bu tipte kas-kemik kusurları gözlenmez.
Tip 3 ile Tip 1, aynı gendeki homozigot bir mutasyon sonucu gelişir. Tip 3 nadir görülür. Tip 4 ile ilişkilendirilen EDN3 veya EDNRB ise homozigot mutasyonlar sonucu Hirschprung hastalığına neden olarak bağırsaklarda işlev bozukluğuna yol açar.
Ek olarak SOX10 mutasyonunun da Tip 4 Waardenburg Sendromu nedeni olduğu bildirilmiştir. SOX10 periferik demiyelinizan nöropati, merkezi demiyelinizan lökodistrofi, WS ve Hirschprung hastalığı ile ilişkilidir.
Teşhis Yöntemleri
Eğer yukarıda açıklanan belirtiler bariz şekilde ortaya çıkmadıysa, belirli genetik testlerle genetik farklılıklar teşhis edilebilir. Genelde majör ve minör kriterler olarak iki gruba ayrılan teşhis yöntemi kullanılır. Majör kriterler şu şekildedir:
- İşitme kaybı.
- Gözlerde pigmentasyon kaybı:
- Tam heterokromi (gözün tamamı farklı renktedir)
- Kısmi heterokromi (aynı gözde iki renk-çoğunlukla mavi ve kahverengi)
- Parlak mavi gözler
- Gözlerin iç köşeleri arasında artmış mesafe.
Minör kriterler ise şu şekilde sıralanabilir:
- Deride hipopigmentasyon (renk kaybı).
- Burun kemiğinin basık olması ve deliklerinin dar olması.
- Küçük gözler.
- Saçta beyaz perçem.
Tedaviler veya İdare Yöntemleri
Hastalığın kesin bir tedavisi yoktur. Tedavi yöntemleri semptomatik bulgulara yönelik yapılabilir. Erken tanı ile gelecekte daha büyük sorunlara yol açabilecek bazı problemlerin önüne geçilebilir. Örneğin, işitme kaybı yaşayan hastalara biyonik kulak olarak bilinen koklear implantasyon cerrahlar tarafından uygulanabilir.
Bağırsakların uzunluğu ve işlevini etkileyen durumlarda cerrahi yolla müdahale gerekli olabilir. Sinir ve doku hasarları sonucu gözlerde oluşabilecek glokom (göz tansiyonu) tedavi edilebilir. Diğer çeşitli fiziksel kusurlar plastik cerrahi ile müdahale gerektirebilir. [4]
Görülme Sıklığı ve Dağılımı (Epidemiyoloji)
Hastalığın görülme sıklığı 1/42000'dir. Sendromun en yaygın tipleri Tip 1 ve Tip 2 olarak bildirilmiştir. Tip 3 çok nadirdir. Hastalığın belirtileri doğumdan itibaren ortaya çıkar, yaşla beraber daha da belirginleşir. Kadın ve erkekleri aynı ortanda etkiler.
Etimoloji
Hastalık ilk kez 1951 yılında Hollandalı göz hekimi P.J. Waardenburg tarafından tespit edilmiştir. İsmini de ilk tanıyı koyan hekimden almıştır.
Bu makale üzerine konuşmaya devam et
Topluluk sohbetine katıl, yorum bırak veya ayrıntılı bir soru sor.
- Tebrikler!7
- Mmm... Çok sapyoseksüel!4
- Korkutucu!2
- Umut Verici!1
- Merak Uyandırıcı!1
- Muhteşem!0
- Bilim Budur!0
- Güldürdü0
- İnanılmaz0
- Üzücü!0
- Grrr... *@$#0
- İğrenç!0
- V.Pingault. Waardenburg Syndrome. (22 Aralık 2023). Alındığı Tarih: 22 Aralık 2023. Alındığı Yer: OrphaNet | Arşiv Bağlantısı
- J.M. Milunsky. (2023). Waardenburg Syndrome Type 1. NIH. | Arşiv Bağlantısı
- R.A Schwartz. (2023). Genetics Of Waardenburg Syndrome. Medscape General Medicine. | Arşiv Bağlantısı
- ^N.A. Jan, et al. (2023). Waardenburg Syndrome. NIH. | Arşiv Bağlantısı
Evrim Ağacı'na her ay sadece 1 kahve ısmarlayarak destek olmak ister misin?
Şu iki siteden biriyle hemen destek olabilirsin:
kreosus.com/evrimagaci | patreon.com/evrimagaci
Çıktı Bilgisi: Bu sayfa, Evrim Ağacı yazdırma aracıyla 02.11.2026 16:15:26 tarihinde oluşturuldu. Evrim Ağacı'ndaki içerikleri birden fazla editör sürekli gözden geçiriyor, güncelliyor ve geliştiriyor. Bu çıktıdan sonraki güncellemeleri görmek ve içeriğin en güncel hâlini okumak için şu adrese git: evrimagaci.org/s/16320
İçerik Kullanım İzinleri: Evrim Ağacı'ndaki yazılı içerikler orijinallerine hiçbir şekilde dokunulmadığı sürece izin alınmaksızın paylaşılabilir, kopyalanabilir, yapıştırılabilir, çoğaltılabilir, basılabilir, dağıtılabilir, yayılabilir, alıntılanabilir. Ancak bu içeriklerin hiçbiri izin alınmaksızın değiştirilemez ve değiştirilmiş hâlleri Evrim Ağacı'na aitmiş gibi sunulamaz. Benzer şekilde, içeriklerin hiçbiri, söz konusu içeriğin açıkça belirtilmiş yazarlarından ve Evrim Ağacı'ndan başkasına aitmiş gibi sunulamaz.